
拿到 CAMERA 的结果表,看到几行具有相同的峰组编号,很容易想把它们合并成一个代谢物。这个动作看似减少了冗余,却可能把共同洗脱的不同信号混在一起。峰组提供的是后续注释的工作范围,组内每条轨迹是否对应同一中性分子,还需要同位素、加合物和其他证据支持。
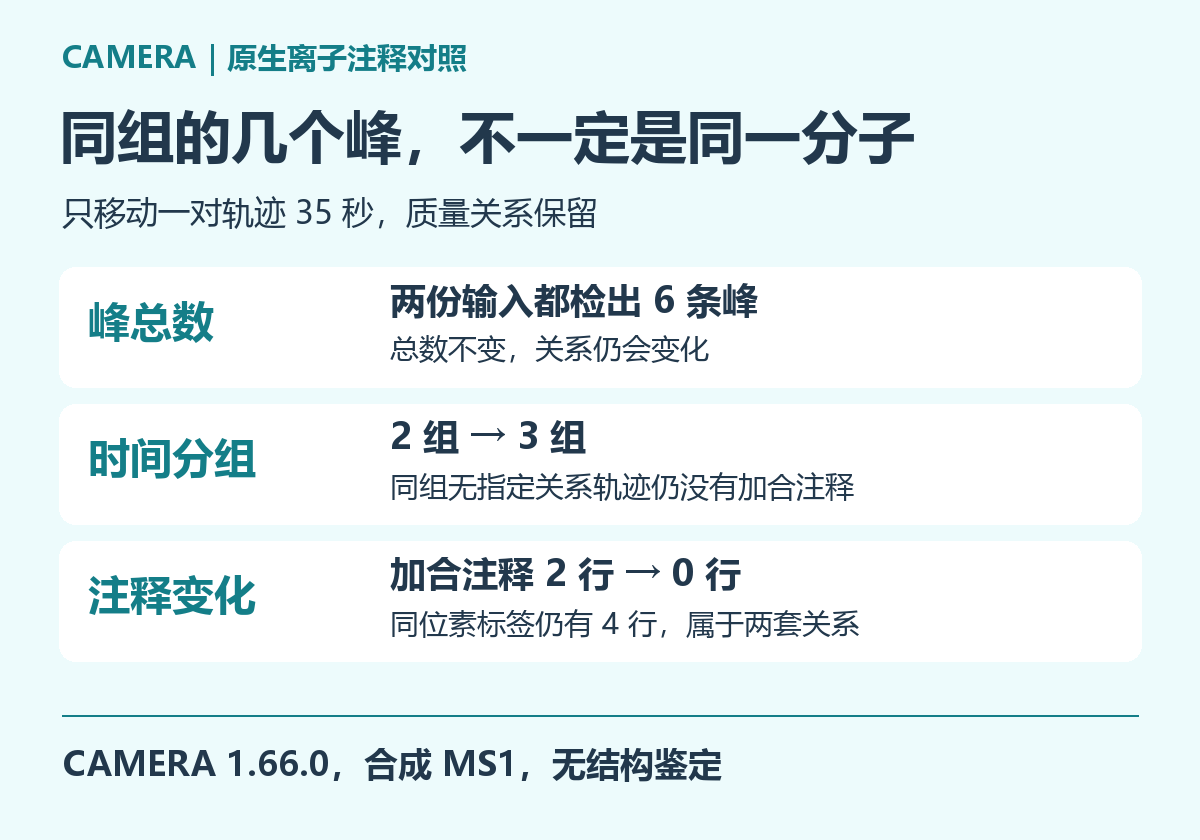
本文实际安装 CAMERA 1.66.0,先用 XCMS 检测原创合成一级质谱数据,再运行保留时间分组、同位素查找和正离子加合物注释。我们只把其中一对轨迹向后移动三十五秒,质量关系保持近似不变。两份输入都检出六条峰,但峰组从两组变成三组,原先两行加合物注释消失,同位素关系仍然保留。这个对照能够帮助理解几类注释各自依赖什么。
先把三种标签分开读
保留时间分组将时间位置接近的信号放在一起,为后续检查提供候选范围。同位素标签描述具有特定质量间隔等关系的峰,加合物注释则尝试把不同离子形式联系到某个中性质量。它们不是同一层意思。两个峰同组,只能说明满足了当前分组规则,不足以推出它们来自同一个分子。
实际样本中,色谱分离不可能让每种物质都拥有完全独立的保留时间。不同化合物可以共同洗脱,某些背景信号也可能与目标同时出现。如果软件把这些轨迹暂时放在一起,并不表示它已经把化学身份确认完毕。把工作分组直接当作代谢物清单,会在后续计数、统计和通路解释中引入未经证实的合并。
CAMERA 的设计包括对 XCMS 峰表进行同位素与加合物相关注释,也提供相关性等辅助方法。本文实际调用的流程不包含相关性分组,因此不会把结果写成“通过相关性验证”。软件功能与本次执行范围需要分别说明,项目定位可以参考 Bioconductor 官方 CAMERA 页面。
构造六条有明确关系的轨迹
原创输入包含二百二十一次正离子质心一级扫描,从零到二百二十秒,每秒一次。第一条主轨迹质量位置约为二百零一点零零七二七六,第二条主轨迹约为二百二十二点九八九二一八。按设计,它们分别与中性质量二百的质子化和钠加合质量对应。两条主轨迹各有一条质量增加约一个碳同位素间隔的伴随轨迹。
另外加入质量约二百五十点二三四五的轨迹,它与前面四条同时在一百秒附近达到峰顶,但没有被设计成上述中性质量的加合形式。最后一条质量约三百点三四五六的轨迹在一百七十秒达到峰顶,用于形成另一段独立的时间位置。这样的安排可以区分“同时间”与“有指定质量关系”这两种信息。
第二份输入只改变钠加合式主轨迹及其伴随轨迹的中心时间,将它们从一百秒移到一百三十五秒。主体峰高、峰宽、质量位置以及其他轨迹保持相同设计。数据还包含确定性的低背景与极小质量变化,所以两次估计出的质量末位可能略有差异,但远小于这里讨论的加合质量差。全部数据均为合成,没有真实化合物或实验样本身份。
| 信号设计 | 第一份输入 | 第二份输入 |
|---|---|---|
| 质子化式主轨迹及伴随轨迹 | 100秒 | 100秒 |
| 钠加合式主轨迹及伴随轨迹 | 100秒 | 135秒 |
| 无指定加合关系的同时间轨迹 | 100秒 | 100秒 |
| 独立时间轨迹 | 170秒 | 170秒 |
环境与流程怎样对应
实际运行环境为 Ubuntu 22.04.5、R 4.5.3、XCMS 4.8.0 和 CAMERA 1.66.0。输入生成使用 pyOpenMS 3.6.0 与 NumPy 2.3.5。在线软件页面可能已展示更新版本,本文数值对应上述固定环境。安装完成后保存会话信息,能够把依赖状态与结果一起追溯,而不只是记录“使用了 CAMERA”。
我们先调用 XCMS 的单文件检测,质量容差为十百万分之一,预期峰宽为八到三十秒,信噪比阈值五,预筛选要求至少三个点达到一百强度。两份文件分别检测并进入注释,所以这不是跨样本对齐实验。后续使用保留时间分组的默认参数,再检查同位素,最后按正离子模式查找加合物。
xs <- xcms::xcmsSet(
  "coelute.mzML", method="centWave", ppm=10,
  peakwidth=c(8,30), snthresh=5, prefilter=c(3,100),
  BPPARAM=BiocParallel::SerialParam()
)
an <- CAMERA::xsAnnotate(xs)
an <- CAMERA::groupFWHM(an)
an <- CAMERA::findIsotopes(an, ppm=10, maxcharge=2)
an <- CAMERA::findAdducts(an, polarity="positive", ppm=10)
CAMERA::getPeaklist(an)
这个顺序值得保留。加合物搜索利用前面已经组织好的峰组范围,输入对象里保存的检测信息也影响分组。若改变了峰检测边界,后面的分组与注释可能跟着改变,即使加合物参数本身没有调整。排查注释差异时,应从检测峰表开始比较,不能假定所有变化都来自最后一个函数。
六条峰都还在,变化发生在关系层
两份输入各检出六条峰,说明本次移动时间没有造成目标轨迹漏检。第一份输入形成两个峰组,一百秒附近的五条轨迹同组,一百七十秒的轨迹单独一组。第二份形成三个峰组,移动到一百三十五秒的两条轨迹被分到新的时间组。此时若只统计峰总数,会看不见分组关系已经变化。
在第一份输入中,两条主轨迹分别获得质子化与钠加合注释,并指向约二百的中性质量。同一峰组中质量约二百五十的轨迹没有得到这组加合物注释。这一行非常关键,它说明进入同一组只是候选组织结果,组内并非每条峰都被解释为同一个中性物质的离子形式。
| 实际输出指标 | 同时间输入 | 移动35秒后 |
|---|---|---|
| 检测峰数 | 6 | 6 |
| 保留时间峰组数 | 2 | 3 |
| 带同位素标签的行数 | 4 | 4 |
| 带加合物注释的行数 | 2 | 0 |
移动后,两条主轨迹不再处于同一保留时间组,相应的联合加合物解释消失。但每条主轨迹仍与自己的伴随轨迹同时移动或同时保留,因此两套同位素关系依然存在。这说明同位素标签与跨离子形式的加合物注释,可以在同一轮结果中表现不同。不能因为某一列变空,就断言所有化学相关信息都被软件删除。
相同质量差为什么还不够
两条主轨迹之间的质量差约为二十一点九八一九四,符合本例指定离子形式之间的差值。如果只在整个峰表中搜索这个差,就会在两份输入中都找到近似匹配。然而,移动时间后的结果并没有给出同一组加合物注释,说明当前流程还使用了色谱分组这个上下文。质量算术符合,是一项线索,并非完整归并规则。
真实数据中,相似质量差可能偶然出现在不同化合物之间。共同洗脱能够增加相关解释的合理性,但也不能单独证明身份,因为色谱分辨率有限。更充分的判断通常还需要观察峰形、重复样本中的响应关系、同位素支持和其他实验信息。本文只把其中一项条件进行受控改变,不把这个简化实验推广成完整化学鉴定标准。
对没有获得加合物注释的峰,也不应该直接下结论说它不可能属于某种加合形式。可能的原因包括缺少伴随离子、检测不完整、分组不合适或规则范围没有覆盖。空白注释表达的是当前证据和规则下没有形成该项解释。把它理解成绝对的化学否定,会超出软件输出能够支持的范围。
同位素标签中的主峰,不是中性分子
结果的同位素列会用组号以及主峰、后一同位素峰等标记来组织关系。这里的“主峰”描述该同位素关系里的单同位素位置,不表示它是没有电荷、没有加合的中性分子。我们的两套关系分别围绕两种离子形式建立,因此同位素分组编号与中性化合物数量也没有简单的一一对应。
本例四行带有同位素标签,实际包含两套关系,每套有两行。若直接把标签非空行数当作“同位素组数量”,就会从两组误读成四组。如果再把每组当成独立代谢物,又会产生第二层错误。整理表格时可以同时保留行级标签、同位素组标识和保留时间峰组标识,明确每个统计量到底按什么对象计数。
这种区分还影响后续选择定量代表峰。一个峰组里强度最高的信号不一定是最适合作为代表的离子,它可能受背景、饱和或干扰影响。合并前应先确定希望保留哪个离子形式,并检查它在各样本中的检测稳定性。本文没有跨样本重复数据,因此不提供定量代表峰选择的实测结论,只说明为什么不能机械地按组取最大值。
分组参数要结合实际峰边界检查
保留时间分组与峰宽相关,而峰宽信息来自检测结果。对于拖尾、肩峰或重叠较强的区域,边界估计变化可能影响哪些轨迹被放在一起。如果一个组大得异常,应回到各条轨迹的时间位置和边界检查,而不是立即解释成一个分子产生了很多复杂离子。若一个预期离子对被拆开,也应先看是否存在检测偏差或色谱漂移。
不要为了获得更多加合物注释而任意扩大时间分组范围。扩大范围会增加可比较的组合,也会带入更多偶然共现。较窄范围可能减少无关关系,却也可能漏掉应当一起检查的信号。合适的取值需要依据色谱表现和分析目标判断,本文用固定默认设置观察一个明确的时间移动,不宣称它是所有数据的最佳参数。
CAMERA 还提供其他相关性分析功能,但添加一个步骤并不自动保证更可靠。相关性需要相应的数据支持,样本数量、响应变化和峰形质量都会影响解释。只有一个人工文件时,不应把跨样本相关性的结论写进报告。先说明实际用了哪些证据,再决定是否需要增加方法,比列出一长串函数名称更有用。
复跑与结果验收
附件提供输入生成脚本、原生 R 流程和实际核验结果。准备相应 Python 依赖与独立 R 环境后,调用入口即可生成两份数据并分别分析。工作目录必须尚不存在。脚本保存原生对象、导出表和会话信息,并检查六条峰、峰组数量、同位素标签和加合物注释是否与本次对照一致。
python run.py --rscript ./camera-env/bin/Rscript --work ./camera-demo
检查两份结果时,要按质量与时间对应具体轨迹,不能只按输出行序拼接。原生结果可能把时间较晚的峰放在前面,峰组编号也会随分组变化。编号是当前结果里的索引,并不是永久的化学身份。遇到多个近似质量候选时,应保留歧义并回看色谱,而不是强行连接成一个确定关系。
CAMERA 的优势是为庞大的特征表增加可以追溯的离子关系,帮助读者组织后续检查。其局限是这些关系依赖峰检测、分组与规则,无法单独完成结构鉴定。本次最有价值的经验是,峰总数不变时关系仍会改变,同组并不代表同分子,没有注释也不等于绝对不存在。把这些边界写清楚,特征归并才更容易复核。
下载脚本、运行说明与实际核验结果(ZIP)。合集按工具分为三个目录,SIRIUS目录为独立计算练习,另外两目录为原生调用,需准备相应软件与依赖,并使用尚不存在的工作目录。
如果准备把核对过的 XCMS 与 CAMERA 流程扩展到批量数据,可以带上版本、文件规模和需要保留的中间结果,通过云生信生物分析服务器服务沟通分析环境与运行资源。


