
准备增强采样时,很多人先选择偏置强度,再观察集体变量有没有离开初始位置。但如果集体变量本身读错了坐标,增加模拟时间只会继续围绕错误的量施加作用。本文安装并运行 PLUMED,用一条人为构造的四点链检查端到端距离,实际比较周期边界、分子重建、长度单位和谐和约束能量。四个点的位置关系非常简单,可以用手算核对每一项输出。
本次运行的是 PLUMED 的轨迹后处理工具,输入包含三帧自建坐标。没有连接分子动力学引擎,也没有推进粒子运动,更没有由三帧数据估计自由能。我们要验证的是,在进入真正的采样之前,程序计算的距离、时间和偏置能量是否符合原先的定义。这类短检查适合放在复杂蛋白或聚合物计算的准备阶段。
先把几何关系写出来
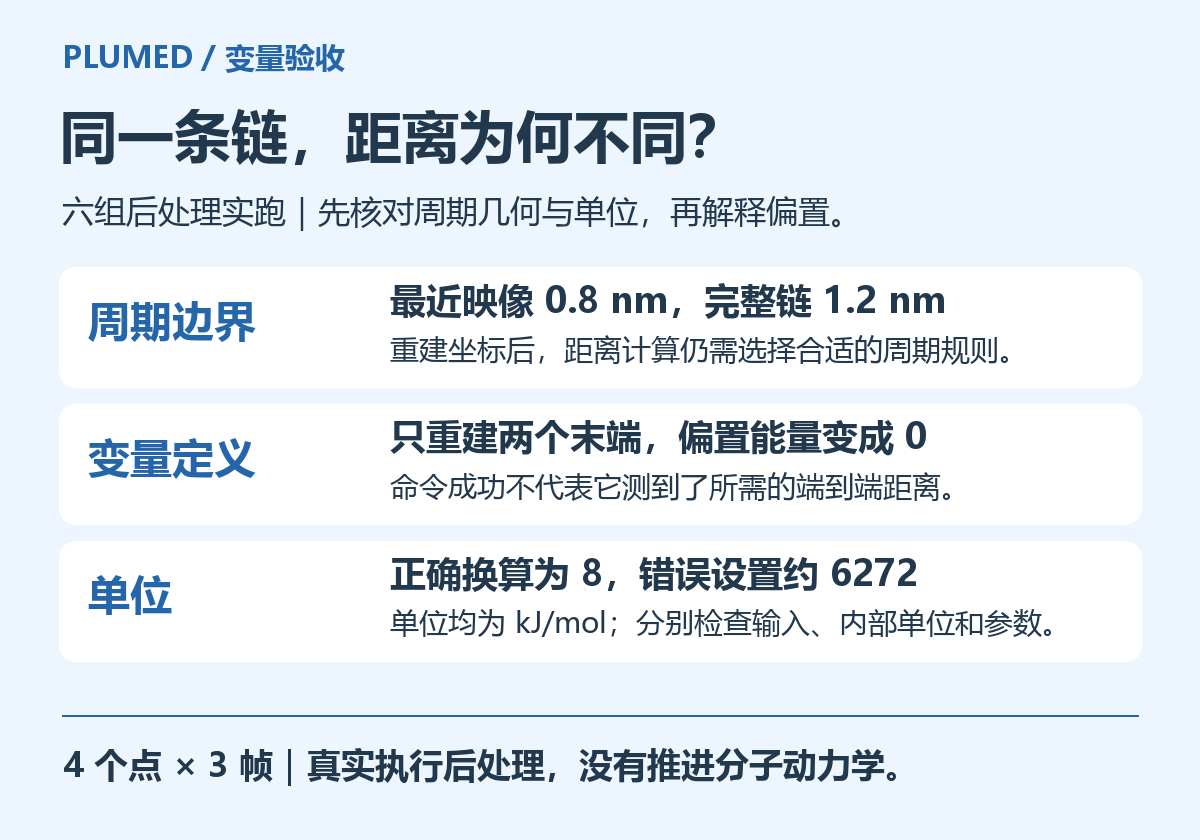
设一个边长为二纳米的立方周期盒,四个点沿横向依次排列,相邻间距均为零点四纳米。第一帧的横向坐标为零点一、零点五、零点九和一点三纳米,纵向与深度坐标相同。因此,沿着这条完整链,从第一个点到第四个点的直线距离是一点二纳米。它已经超过盒长的一半,这是后面出现不同答案的关键。
接下来的两帧只做整体平移,分别把所有横向位置增加零点八和一点二纳米,再把坐标折回零到二纳米的主盒。点之间的实际连接顺序和间隔没有改变,但文件中的坐标会跨过边界。例如第二帧的坐标为零点九、一点三、一点七和零点一,最后一个点看起来跑到了最左边。如果直接把这份文件当成一条没有周期边界的直链,就会误读它的几何关系。
这里的“链”只是用于检验的几何对象,输入没有真实化学键参数,也不代表某种实验分子。它的优点是每一对相邻点都在半盒范围以内,重建时存在清楚的逐点路径。真实体系中,需要从拓扑、原子选择和盒子信息确认对应条件,而不是根据文件中原子编号连续就认定它们在空间上相邻。
三种距离分别回答什么问题
首先直接忽略周期性,使用文件中两个端点的坐标计算距离。第一帧得到一点二纳米,后两帧却得到零点八纳米。这种变化不是链突然缩短,而是同一几何对象被写成了不同的周期映像。忽略周期边界只改变距离计算方式,并不会自动把跨界的分子接回去。
其次使用默认的周期距离。它寻找两点之间较近的周期映像,因此三帧都得到零点八纳米。这是一个稳定的输出,却仍不等于本例希望测量的完整链端到端距离。稳定只能说明数值没有随当前写法跳动,不能单独证明变量定义符合研究问题。DISTANCE 官方说明
第三种方法是先沿着链重建坐标,再忽略周期边界计算两端距离。三帧都得到一点二纳米,才与本例定义一致。对其他研究问题,周期最近映像距离可能恰好是所需的量。因此,选择哪一种计算方式应先由问题决定,不能给所有距离统一添加或删除忽略周期边界的选项。
| 三帧中的距离 | 第 1 帧 | 第 2、3 帧 |
|---|---|---|
| 原始坐标直接相减 | 1.2 nm | 0.8 nm |
| 默认周期距离 | 0.8 nm | 0.8 nm |
| 完整链重建后计算 | 1.2 nm | 1.2 nm |
重建命令要放在变量之前,原子列表也要连得起来
本次使用 WHOLEMOLECULES 重建这条链。它按给出的实体列表处理坐标,沿相邻条目选择接近的周期映像。重建完成后,位于其后面的距离计算才能使用已经调整的坐标。以下输入故意保留重建前后的多个变量,便于对照,而不是只打印最终想要的一个数字。
raw: DISTANCE ATOMS=1,4 NOPBC
mic: DISTANCE ATOMS=1,4
WHOLEMOLECULES ENTITY0=1-4
whole: DISTANCE ATOMS=1,4 NOPBC
aftermic: DISTANCE ATOMS=1,4
PRINT ARG=raw,mic,whole,aftermic STRIDE=100 FILE=COLVAR
实测中,即便完成重建,最后那项仍使用周期距离的变量也保持零点八纳米。原因很直接,重新拼接坐标并不会让距离命令忘记自己的周期计算规则。需要完整链端到端距离时,重建和随后忽略周期性必须配合使用。反过来,如果先算距离再重建,先前计算的变量也不会自动变成你希望的新定义。重建顺序与原子列表要求
我们还实际运行了一个容易犯错的列表,只把两个端点放进重建命令,省掉中间两个点。这时两端之间本来就超过半盒,按最近映像重建会得到零点八纳米。命令执行成功,也没有缺失输出,但它不再遵循完整链的路径。对长分子,可以在满足相邻选点足够接近的条件下适当抽取点,不能不检查跨度就仅保留两个末端。
选择实体时,还要避免把两个独立分子混成一个需要连起来的对象。重建命令处理的是你给定的列表,不会替你判断生物学上哪些原子属于同一条链、哪一个跨链间隔应该保留。实际项目中应保存原子编号与拓扑的映射,并检查几帧最容易跨界的构象。这样比只在第一帧验证一次更容易发现隐藏的问题。
偏置能量为零,也可能来自错误的变量
接着给重建后的距离增加谐和约束。目标距离设为零点八纳米,力常数设为每摩尔每平方纳米一百千焦。正确端到端距离是一点二纳米,因此偏离目标零点四纳米。按二分之一乘力常数再乘偏差平方计算,偏置能量应为每摩尔八千焦,三帧的实际输出与这一结果一致。RESTRAINT 的势能公式
spring: RESTRAINT ARG=whole AT=0.8 KAPPA=100
PRINT ARG=whole,spring.bias STRIDE=100 FILE=COLVAR
只用两个端点重建的错误例子,输出距离刚好变成零点八纳米,偏置能量随之变成零。这个数字没有说明原来那条完整链达到了目标构象,而是说明程序按当前错误定义计算的变量恰好等于目标。只看偏置能量小不小,会遗漏这种问题。至少应同时检查变量本身、目标值、单位,以及它们对应的实际几何。
后处理计算出偏置能量,也不等于已经把这项偏置作用到原来的轨迹。本次三帧坐标在读取后没有通过动力学重新演化,不能因为输出了能量就声称完成了加偏置采样。真正接入模拟时,还要检查偏置与宿主引擎的力和积分步骤如何衔接,并用适当的体系测试实际行为。
轨迹读取单位与内部单位,要分两层核对
我们将相同坐标另存成埃,把所有长度数字放大十倍。读取时正确指定埃,内部仍使用默认纳米,重建后的输出继续是一点二纳米,偏置能量仍为每摩尔八千焦。这说明改变文件的数值表示并不要求改变研究对象,但读取工具必须知道输入数字代表什么。
如果把这份以埃写出的文件误当成纳米,同时也按错误单位读取盒子尺寸,程序会把它理解为放大十倍的体系。此时完整端到端距离变成十二纳米,在原目标和原力常数下,偏置能量约为每摩尔六千二百七十二千焦。这个结果来自本次实际运行,并不是一般体系中固定会出现的误差倍数。因为势能依赖的是距离与目标的差,再取平方,误差不能简单概括为能量总是放大一百倍。
另一种需求是让内部计算与输出也采用埃。这时要在输入开头设置长度单位,并同步换算所有有长度量纲的参数。本例的目标从零点八纳米换成八埃,力常数从每平方纳米一百,换成每平方埃一。正确换算后,距离输出为十二埃,而偏置能量仍为每摩尔八千焦。内部单位规则
| 单位处理 | 完整链距离 | 偏置能量 |
|---|---|---|
| 正确读取埃,内部用纳米 | 1.2 nm | 8 kJ/mol |
| 埃误读为纳米 | 12 nm | 6272 kJ/mol |
| 内部改埃,参数一起换算 | 12 Å | 8 kJ/mol |
| 内部改埃,仍沿用旧参数数值 | 12 Å | 6272 kJ/mol |
这里最后一行与第二行产生了相同的数值能量,却来自不同的设置错误。仅凭最终结果无法唯一判断问题出在哪一层。排查时应分别记录轨迹坐标单位、盒子单位、内部单位和偏置参数单位,并用一个已知长度检查整个读取过程。对距离以外的变量,还要分别核对角度、时间或其他参数的量纲,不能认为设置一次长度就完成了全部换算。
输出时间轴也需要可解释的来源
本例将动力学时间步参数设为零点零零二皮秒,将轨迹帧间隔设为一百步。三帧输出时间因此是零、零点二和零点四皮秒。这只是我们为自建帧指定的示范时间轴,没有实际模拟出零点四皮秒的物理运动。迁移到真实轨迹时,这两个参数应来自生成轨迹的记录,不能根据文件中恰好有多少帧倒推一个方便的数值。
后处理输入中的打印步长还会与原始步数对应。本次打印步长为一百,所以三个输入帧都被记录。若把原轨迹每隔多少步保存一帧的设置漏掉,可能得到错误的时间轴或输出频率。观察分子转变快慢、计算相关性或比较不同轨迹时,这种错误会继续传到后续解释。driver 的单位与时间参数
我们读取结果时按字段名称定位数值,并核对输出行数、三个时间点和每个预期距离。这样可以避免修改打印内容后仍沿用旧列号,错把时间或另一种距离当作目标变量。文件中的字段说明应随输出一起保存,不能只把数值列复制到一个没有单位和变量名称的新表格里。
安装实测中,哪些信息应该留下来
本次从官方 v2.10.2 标签对应的源码构建,提交为 90dec6d6ebf97ad5f2580e50e563b70c1728c4e6,长版本命令报告二点十点二。编译使用 GCC 十一点四,关闭了本例不需要的 MPI、OpenMP 和 Python 扩展。轨迹生成与核验脚本使用 Python 三点十,通过独立命令行进程调用已安装的软件。官方源码
安装时曾尝试只保留少数功能模块,首次链接因遗漏轨迹相关模块而失败。补齐所需模块后构建完成。随后还需让运行环境能够找到安装目录中的共享库,单独把可执行文件路径写对并不足够。附件记录了最终成功的配置与运行方式。读者遇到类似问题时,应分别检查编译是否完成、动态库能否加载、所需功能是否存在,再检查具体输入,不要把所有启动错误都归到轨迹内容上。
下载六组 PLUMED 实跑脚本、源码安装说明与预期结果。脚本会自行生成小轨迹,保存每组输入、日志和结果,再独立验算距离与谐和能量。已完成安装后,可按下面的方式运行,具体安装目录替换为自己的位置。
export LD_LIBRARY_PATH="$PWD/plumed_prefix/lib"
python3 247-plumed/run.py \
  --plumed "$PWD/plumed_prefix/bin/plumed" \
  --out "$PWD/plumed_check"
PLUMED 的价值在于把变量定义和偏置方案明确写成可检查的输入,并能先用已有轨迹审阅这些定义。它也要求使用者对原子选择、周期几何和单位负责。先让几个已知构象产生能够手算核对的结果,再扩展到复杂体系,能够在长时间采样之前发现许多定义错误。至于变量是否足以描述真实转变、采样是否覆盖重要状态,则仍需要后续独立验证。
需要把验收过的变量与偏置方案用于多窗口或多副本计算时,可向云生信生物信息分析服务器说明宿主引擎、轨迹规模和采样计划,沟通相应环境安排。


