
两个变异出现在同一条染色体拷贝上,和它们各在一条拷贝上,可能对应完全不同的后续验证实验。单看每个位点的杂合基因型,无法告诉我们是哪种组合。更容易被漏掉的是,分相后的文件里,即使每个位点都带竖线,也可能只有部分变异之间的位置关系得到读段支持。我们用完全相同的碱基和逐位置深度做了两份输入,只改变中间几条读段是不是同一条连续分子,再用 WhatsHap 实际分相。WhatsHap 官方使用指南
什么样的读段可以把两个位点连起来
若一条读段同时跨过两个可靠的杂合位点,能读出它在两个位置分别携带参考还是替代碱基,就能为两个等位之间的组合提供一份证据。还可以用多个重叠的连接间接延长范围。例如一组分子连接第一与第二个位点,另一组连接第二与第三个位点,交汇处的杂合位点就能传递相对关系。仅仅在基因组坐标上有重叠并不够,两批分子还要在适合区分两条拷贝的位置留下可读的碱基。大片纯合区域可以测得很深,却没有足够标记把它两侧的杂合组合接起来。
因此要先核对输入。变异表中的样本名要与比对文件读组的样本名一致,参考装配版本、染色体名和参考碱基也要一致。如果同一病例有不同时间点或相关个体,把这些读段误当成同一个人,算法会接收到相互矛盾的组合。正常流程应该先确认文件身份,再看哪些读段被纳入选取和重比对。跨样本混淆、局部错比对、低质量的杂合调用,都可能在断块或不一致的结果里留下痕迹。作者的读段分相方法与教程
实跑经验|只剪开负责跨区的八条读段
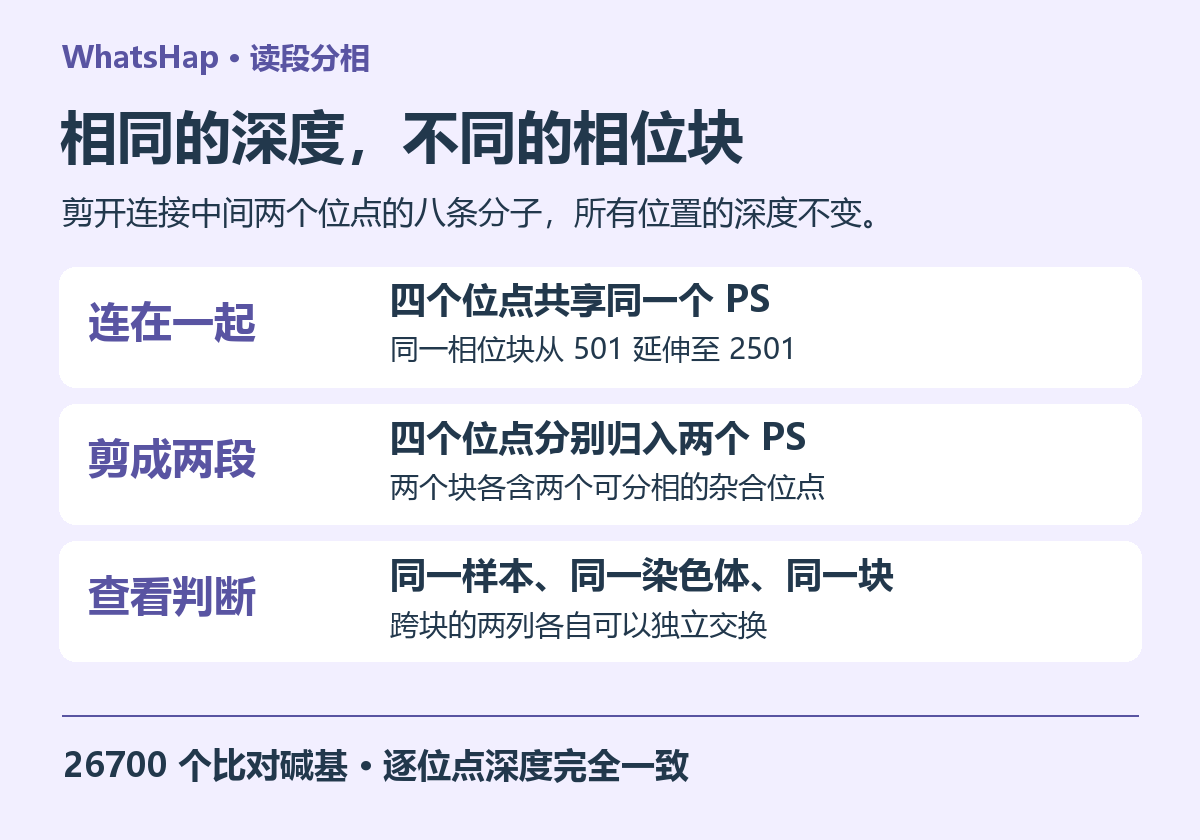
我们造了一条三千碱基的参考序列,设置四个已知杂合位点,坐标从一开始计数,分别为 501、901、2101 和 2501。两条单倍型在每个位点各携带一个等位。左侧读段覆盖前两个位置,右侧读段覆盖后两个位置,另有八条中间读段同时经过两个内侧位置。第一组保留完整分子。第二组把这八条各剪成两段,左右片段使用不同读段名,仍在原来的位置比对,没有删掉或增加任何一个碱基。运行版本为 WhatsHap 2.8,使用同一个参考文件和未分相变异表。
| 检查项 | 跨区读段完整 | 八条跨区读段剪开 |
|---|---|---|
| 比对记录与对齐碱基总数 | 28 条,26700 bp | 36 条,26700 bp |
| 四个位点的参考 / 替代读段数 | 5/5、9/9、9/9、5/5 | 5/5、9/9、9/9、5/5 |
| 分相位点数 | 4 / 4 | 4 / 4 |
| 相位块首末位点 | 501–2501 | 501–901 和 2101–2501 |
我们还用程序逐个比较参考上三千个位置的深度,全部一致。完整组的四个位置共享同一个相位组编号,剪开组的后两个位置获得了另一个编号。原因可以直接在比对里找到,中间的两个位置仍各有九条参考支持和九条替代支持,但剪开后没有一条分子同时为两个位置作证。由此可见,即使“分相比例”一栏两边都写百分之百,它也无法替代“关心的两个变异是否同块”这个问题。
读懂竖线旁边的相位组编号
在完整组,前两个位点依次为 1|0 和 0|1。在剪开组,这两个位置的写法一起翻转成 0|1 和 1|0。乍看像是结论反过来了,其实它们内部仍然是相对的,两处替代等位仍位于不同拷贝。只凭单个个体的读段,算法通常无法给输出的第一列命名为父源或母源。同一块中所有位点的两列一起交换,仍表达相同的相对组合。真正需要担心的是只翻转某一段,改变了同一块内部有证据的相邻关系。
换到不同相位块,块的左右方向可以各自独立翻转。剪开组的第一和第四个位点恰好也填写了两列数字,但这时比较两行的第一列已经越过证据边界。在真实项目里给出顺式或反式判断时,应同时报告样本、染色体、相位组编号、目标坐标和支持的读段。如果两个目标跨块,只能记录为这批读段未确定相对关系。可以再找更长的分子、家系信息或其他独立证据,而不能用文本列的排列延长证据范围。
whatshap phase --reference ref.fa -o phased.vcf input.vcf example.bam
whatshap stats --block-list blocks.tsv --tsv stats.tsv phased.vcf
bcftools query -s S -f '%CHROM\t%POS[\t%GT\t%PS]\n' phased.vcf
在自己的位点上怎样排查
先把感兴趣的两个位置从输出文件中逐个取出,核对它们是同一样本、同一染色体上的杂合调用,然后比对相位组字段。遇到中途断块,可以从最后一个有连接证据的杂合位点向外看,记录跨过它和下一个合格位点的分子数。检查这些分子是否在两个位点都具备足够碱基质量,是否在重复区有多处相似比对,是否只是在坐标上横跨却用删除操作跳过了关键碱基。把能读出两端组合的分子列出来,比把某个位置的总深度记得更精确。
如果项目最终要比较两个方案,除了每个位点的分相比例,还应报告每个相位块包含多少个杂合位点、从哪个坐标延伸到哪里,以及目标基因中有多少对位点落在同一块。相位块跨度很大时,中间可能有很长一段没有信息的序列,两个端点之间也未必由一条单独分子直接跨越。要检验分相是否正确,还需要可信真值或独立材料,按各块相对方向可交换的原则计算切换错误。以上这次人工对照验证的是连续分子对成块的作用,适合用来检查统计口径。WhatsHap 相位块统计与比较
下载本篇实验脚本与结果(12 篇合集 ZIP),解压后打开 079-whatshap 目录。
需要对一批长读长样本反复核对目标位点及其跨越读段时,可以在云生信的生物信息分析服务器把比对、参考和分相版本保存在同一分析目录。


![两条满分侧翼,缺了哪一段。固定一条 3500 bp 模拟读段,比较两张只相差一条分支的图。完整图,一条比对穿过 1→3→4,查询覆盖 [0,3499),编辑距离为零。缺少分支,两条侧翼记录的 MAPQ 都是 60,中间 [1450,2050) 没有任何对应。计算覆盖,按查询名称合并区间,两段合计覆盖 2899 bp,离完整图差 600 bp。](https://i0.wp.com/www.biocloudservice.com/wordpress/wp-content/uploads/2026/11/graphaligner-high-mapq-split-gaf-graph-missing-allele-guide.png?fit=768%2C538&ssl=1)