
把 Bowtie 2 切换到局部比对后,比对率上升,有些新找到的读段甚至显示零错配。如果要判断样本里有没有某个目标序列,仅凭这两个指标很容易高估证据。我们合成了一条一百一十碱基的单端读段,中间七十个碱基逐个取自参考,两端各加二十个随机碱基。端到端模式将它标为未比对,局部模式找到七十三个吻合碱基,编辑距离为零。多出来的三位和消失的三十七位都能从原始序列解释,弄清它们比单看比对率更有用。
两种模式究竟允许哪一部分贡献得分
端到端模式要求读段从一端到另一端进入比对,允许按评分规则出现错配和缺口。若最佳候选仍达不到最低得分,就可能留下一条未比对记录。局部模式允许在端部软剪切,以读段的一段与参考对齐。被剪切的碱基仍在输出的序列字段里,可以逐个取回检查。它们不占参考坐标,也不计入相应对齐片段的编辑距离。遇到一串软剪切,先把两端和中间画开,再问哪一段支持目标序列。Bowtie 2 官方手册中的比对模式与评分
两种模式的打分体系也有差异。使用本次的默认评分时,端到端模式的完全匹配可得零分,出现错配或缺口会受罚。局部模式每个匹配碱基有正向奖励,最后再按读长相关的最低分要求判断是否报告。于是同一条完美读段的得分可以在两次运行中一个为零,一个为两百二十。把两张输出表拼在一起,然后按比对得分从高到低选最优模式,会把评分定义的差异误认作生物学证据的差异。
实跑经验|七十个设计碱基为什么报出七十三个
安装 Bowtie 2 2.5.2 后,我们为一条一千六百碱基的合成序列建立索引,准备三个长度相同的查询。第一个完全取自参考,作为阳性对照。第二个保留参考核心、两端添加随机序列。第三个全部随机生成,用来检查局部模式是否会无条件给任何读段安排位置。两次运行用同一份 FASTQ、同一索引和固定的随机种子,只有比对模式不同。单独保留两份 SAM,可以按读段名并排检查。
| 读段 | 端到端模式 | 局部模式 |
|---|---|---|
| 全长取自参考 | 110M,AS 0,NM 0 | 110M,AS 220,NM 0 |
| 70 bp 核心,两端各加 20 bp | 未比对,FLAG 4 | 20S73M17S,AS 146,NM 0 |
| 110 bp 全部随机 | 未比对 | 未比对 |
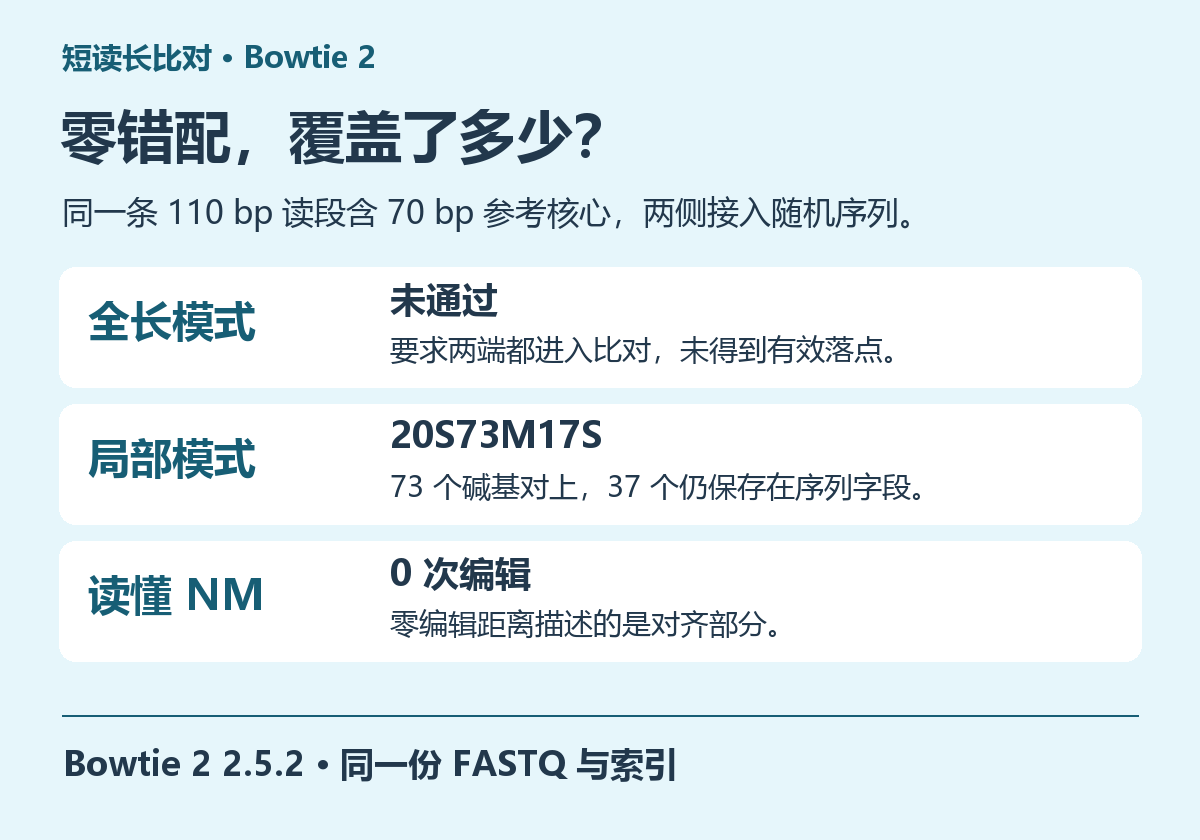
对于第二条读段,程序报告参考起点七百一十一,先剪去左端二十位,右端剪去十七位。设定中右端原本是二十个随机碱基,其中前三个碰巧也与参考相邻位置相同,延长比对可以继续得分。观察到的边界由序列和评分决定,软件并不知道合成时在哪个位置连接了两段。假如要利用软剪切定位接头或重排,这三位巧合就说明了为什么操作串的边界未必等于分子事件的精确断点。此处可以逐碱基核查,是因为我们知道人工构造的真值。
七十三个被对齐的碱基占全读长约百分之六十六点四。在这个连续匹配的例子里,编辑距离为零说明对齐部分没有观察到差异,余下三十七个碱基没有给目标位置贡献吻合证据。读真实操作串时,只有本例这样的单块连续匹配才可以直接拿中间一个数字作分子。若出现插入、缺失、跳跃或多个匹配块,要先说明是统计查询上已对齐的比例,还是参考上覆盖的跨度,再逐类求和。把缺失的参考长度计入读段长度就会得到错误比例。SAM 规范中的操作串与坐标消耗
bowtie2-build ref.fa index
bowtie2 --end-to-end -x index -U query.fq --seed 37 -S end.sam
bowtie2 --local -x index -U query.fq --seed 37 -S local.sam
awk -F '\t' '$1=="tails" || $1=="perfect"' local.sam
本次完整阳性对照在两个模式中都是从参考的第六百九十一位开始,完全随机的查询则两次都没有命中。正负对照共同说明,在这份特定索引上,改变模式找回的是带有共享核心的读段。真实实验可以用已知序列的加标样本做相似核查,再观察短匹配是否集中落在特定的低复杂度区域。
看到软剪切富集,怎样找出原因
先从两种输出各取一份读段名列表,列出端到端失败、局部成功的那一组,再画这组读段的对齐比例和软剪切长度分布。若端部短序列在大量读段中重复,检查它与建库接头、引物或实验设计中的固定序列是否吻合。若许多不同起点的读段在同一基因组位置出现同方向剪切,再去查断点附近的重复、另一端去向,以及是否有跨过邻接关系的其他读段。对于预期存在剪接的转录组基因组比对,还要考虑使用能够表示剪接的工具,以免把外显子连接误解为技术接头。
手工复核时可从原始 FASTQ 取回剪切段,在正向和反向互补方向上核对。报告在负链的记录通常按比对方向保存序列,操作串的左侧对应参考较小坐标的一端。若直接把它当作上机读取的开头,就可能把实际的读段尾部当成头部。先按标志位和目标问题统一方向,再汇总多少序列带有同一剪切基序。公开汇报时可以列出检查的读段数、全长比对数、部分比对数,以及部分比对中满足研究预设覆盖条件的数量。
若目的是确认一段完整扩增子,局部留下的共同片段可能无法区分相近目标,最好同时核查两侧特异碱基或覆盖到预期的连接位点。若目的是从低质量末端中找回可用片段,局部模式提供了可追溯的剪切记录。两种任务对一条七十三碱基吻合的接受条件自然不同。把接受条件写在提取记录的命令旁,日后样本换了读长,也能重新判断这条比例线是否还适用。
确定比对模式和纳入条件后,需要按相同规则重跑整批测序数据时,可使用云生信的生物信息分析服务器保存两套结果并逐样本复核。


![两条满分侧翼,缺了哪一段。固定一条 3500 bp 模拟读段,比较两张只相差一条分支的图。完整图,一条比对穿过 1→3→4,查询覆盖 [0,3499),编辑距离为零。缺少分支,两条侧翼记录的 MAPQ 都是 60,中间 [1450,2050) 没有任何对应。计算覆盖,按查询名称合并区间,两段合计覆盖 2899 bp,离完整图差 600 bp。](https://i0.wp.com/www.biocloudservice.com/wordpress/wp-content/uploads/2026/11/graphaligner-high-mapq-split-gaf-graph-missing-allele-guide.png?fit=768%2C538&ssl=1)