
做原位转录组分割时,团队经常先看彩色细胞图,再核对检测出的细胞总数。这个顺序很容易漏掉一种情况,细胞数完全相同,边缘处的转录本却被分给了不同对象。一个免疫标记如果只在某类细胞中多出几个分子,最后写成新表达状态还是邻近细胞信号,很可能就取决于这几次分配。我们用九团已知来源的分子和五十个背景分子实跑 Baysor,改变假定的细胞尺度,看计数、分子级误分和背景吸收怎样分别变化。Baysor 原始方法
把细胞边界问题换成一张分子归属表
输入表通常以每个检测到的转录本为一行,至少需要平面坐标和基因名。这里的“分子”是检测流程交给分割程序的记录,不能把同一细胞同一基因先求和成一行,再指望模型还原空间位置。开始前应保留分子标识、坐标单位、切片或视野归属以及质量过滤记录。每份数据只要能跟踪到原始分子,就能问某些分子是在换边界后归属改变、被列作背景,还是建模前就因质量被过滤出去。只保留最终细胞乘基因计数矩阵,这三种情况就难以区分。
尺度参数表达的是坐标单位下的近似细胞半径。若原程序以像素输出位置,而你测量的细胞宽度来自微米标尺,需要先换算,并区分半径与直径。一个实际宽度二十微米的细胞在图中横跨四十像素,若坐标仍用像素,其近似半径应按二十像素理解。不同形状、不同谱系的细胞尺寸也会变化。可以从目标组织中抽查不同大小的已知细胞,先估计合理范围,再留两端的参数做敏感性检验。把显微镜报告中一个以微米写的直径原样填入半径参数,既混了物理单位,也混了尺度定义。本次所用 C++ 发布版及参数入口
实跑经验|总数不动,分子还能怎样换归属
我们安装并校验原作者发布的 Windows C++ 版本 Baysor 0.9.0。输入种子固定为三十七,九个中心按三行三列排布,最近中心间距十四个坐标单位。每个中心生成五十二个位置略有波动的分子,九个基因中有若干在各中心偏好出现。再将五十个均匀随机背景分子撒在整个视野,包括可能落入真实细胞附近的位置,所有记录随机打乱。这样一共有五百一十八行,空间重叠是按设计允许的。模拟真值只用于事后核账,实际运行使用位置和基因列,没有向模型提供真值标签或分割先验。
固定每个有效细胞至少十五个分子、三类分子组成聚类、一个线程和一百二十次迭代。两次仅改变近似半径,分别用三和八。两个输出都保留了五百一十八条分子记录,也都识别到九个有分子归属的细胞标识。四百六十八个已知来自细胞的分子在两次里全部得到某个细胞归属。然而半径为三时,五十个已知背景里有三十四个进了细胞,半径为八时有三十七个。若只报告细胞数和真实分子的分配率,两套结果看起来一模一样,背景吸收的变化则完全没有显露出来。
| 从哪批分子出发核账 | 近似半径 3 | 近似半径 8 |
|---|---|---|
| 至少有一个分子归属的细胞标识数 | 9 | 9 |
| 468 个真实细胞分子中得到归属的数目 | 468 | 468 |
| 50 个背景分子中被分给细胞的数目 | 34 | 37 |
| 偏离各真值团主要预测归属的细胞分子数 | 2 | 8 |
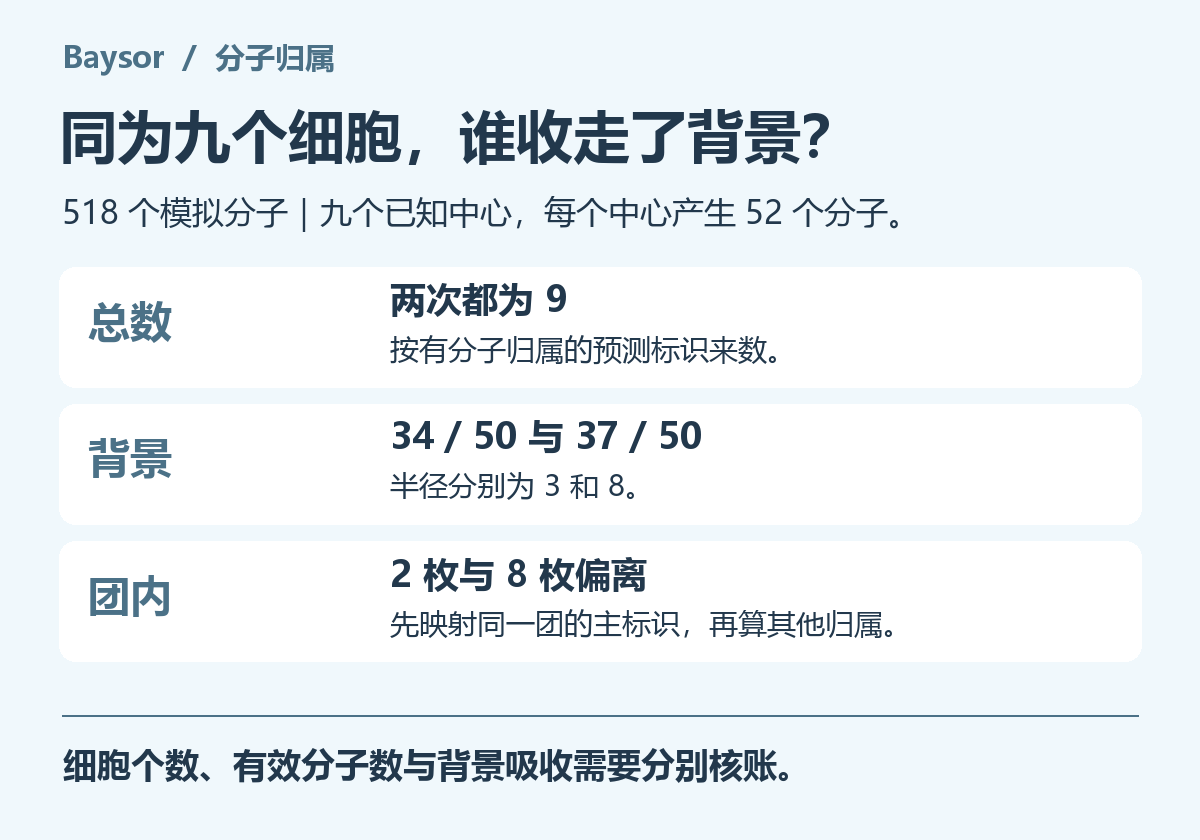
还可以按实际来源再查一遍。对于每个已知团,先取本团五十二枚分子中出现次数最多的预测标识,再数有多少分子去了其他标识。两次运行中各团的主要标识都互不相同,可以逐团对应真实中心。小半径共两枚偏离本团主要归属,大半径共八枚。输出标识本身会重新编号,直接逐行比较两次文件里的细胞编号文字是否完全相等,会把单纯改名也统计成分子迁移。应先用已知真值、共同分子或充分重叠的空间范围匹配对象,再比较归属变化。
baysor run -m 15 -s 3 --n-clusters 3 --threads 1 --iters 120 \
  --skip-ncv-color --count-matrix-format tsv --polygon-format none \
  -o scale3 molecules.csv
# 改用另一个输出目录,保持其余设置相同
baysor run -m 15 -s 8 --n-clusters 3 --threads 1 --iters 120 \
  --skip-ncv-color --count-matrix-format tsv --polygon-format none \
  -o scale8 molecules.csv
在原始分子表上再加一列“是否参与这项比较”也很重要。两次运行若用了不同的质量阈值或基因面板,先用唯一分子标识对齐共有记录,再额外报告只出现在一侧的记录数量。若将消失的记录自动填作未分配,尺度变化与输入过滤便会混成一种效应。
没有分子真值的切片,哪些位置值得优先复核
对真实组织,可以挑选两枚相邻但标记组合不同的细胞,分别画核轮廓、可用的膜染色以及几种代表基因的单分子坐标。对于在两套参数间换归属的分子,问它们是在细胞中心、细胞边界、胞突附近,还是组织空白区。若分歧主要发生在两种细胞的接触带,而决定跨谱系表达结论的恰好是这些分子,就应将它们标成边界不确定并展示对两个分割版本的敏感性。如果只是大片组织内所有对象统一改名,核对跨版本对象匹配以后再讨论生物变化。
可用外部分割作为先验时,先检查先验的实际覆盖层级。核区域通常比整枚细胞小,尤其在有伸长胞突或胞质很大的组织中,核图和细胞膜直接决定的区域会不一样。可选固定的一组分子,比较不提供先验与提供先验的两次运行,记录核内稳定归属和核外有争议的归属。某个细胞吸收了更多分子,既可能补回了真实胞质,也可能纳入了邻居,判断需要相应的图像和独立标记。原始论文讨论了借助分子组成与空间分布做分割的方法,可结合作者给出的示例检查数据环境。作者项目文档与示例
把分割用于差异表达或细胞通信前,最好交付逐分子分配表、每个细胞的计数与坐标、以及几个边缘位置的图像。这样当某个少量表达分子改变结论时,能够回到原始位置复核。需要在整批视野比较尺度与先验并保存逐分子结果时,可了解云生信的生物信息分析服务器。


![两条满分侧翼,缺了哪一段。固定一条 3500 bp 模拟读段,比较两张只相差一条分支的图。完整图,一条比对穿过 1→3→4,查询覆盖 [0,3499),编辑距离为零。缺少分支,两条侧翼记录的 MAPQ 都是 60,中间 [1450,2050) 没有任何对应。计算覆盖,按查询名称合并区间,两段合计覆盖 2899 bp,离完整图差 600 bp。](https://i0.wp.com/www.biocloudservice.com/wordpress/wp-content/uploads/2026/11/graphaligner-high-mapq-split-gaf-graph-missing-allele-guide.png?fit=768%2C538&ssl=1)