
设想有两个表达都很有空间规律的基因。第一个在切片左半部低、右半部高。第二个在中心和边缘低,只在夹在两者之间的一圈组织里高。看散点图时,两种模式都不难辨认。若把表达与某一个方向的位置联系起来,前一种容易被发现,后一种却可能因为方向相反的变化互相抵消。SPARK-X 提供多种空间核,可在一组不同空间关系下检验表达与位置的关联。我们特意把两种模式放到同一张模拟片上,再用打乱坐标的负对照检验判断来自哪里。SPARK-X 原始研究
原始计数、空间坐标和检测范围需要一起固定
先列出三张表,分别是基因与点位的计数矩阵、每个点位对应的坐标、在本次检验中保留的基因清单。按照进入统计模型的计数列重新排列坐标行,先核对条形码是否完全相同,再处理低计数点或低检出基因。如果先从两张表各自删除空行,再按原顺序拼接,两个对象的尺寸完全可能一样,而每一列分子计数已经匹配到错误的组织位置。这个错误不会通过查看维数自动暴露,最有效的早期检查是抽一枚不在中心的条形码,把该点连同周围邻点画回组织底图。
显著性比较还依赖参与多重校正的基因总数。先用两千个变异较大的基因筛一遍,再用两万个检出基因重新分析,哪怕某个基因的原始检验水平接近,校正后结果也可能不同。应保存通过表达量或检出率过滤的基因清单,并标出过滤发生在哪一步。比较两种空间核时,把输入点位和检验基因集合固定,可以避免将多重检验分母的变化误认为一种核更灵敏。若要对多张切片做汇总,也要分清每张片独立检测与跨片合并检验各自的基因集合。
单核与混合核分别问了什么
投影核利用点位坐标形成一种空间关系,适合发现某些有明确方向的变化。软件的混合选项还对坐标使用多组高斯与周期性变换,再组合不同核支持的证据。在某些非单调图案上,额外的变换能够让原本不明显的空间关联出现。但多一个核并不意味着每个基因都会得到更小的数,也不意味着能从最小的一个检验值直接命名组织结构。作者实现分别返回逐核结果与已经过组合、校正的结果。若只浏览逐核结果,挑每个基因最小的数套入统一阈值,会改变原来检验程序的含义。作者的检验与多重校正实现
作为排错手段,可以在同一张图上并排画原始分子计数、各点总体测序深度和检测到的基因数。一个呈放射状的候选基因若总是与低质量区域相邻,应先查该模式是否影响大量互不相关的基因。图上也要区分每个位置有几个分子与是否至少检出一个分子。前者可能由少量极高表达点主导,后者可能更敏感于深度差异。这样的诊断不能替代统计检验,却能决定一个命中值值得按组织结构追问,还是应该先解决取材或计数问题。
| 模拟基因 | 只用投影核的校正值 | 十一种核组合后的校正值 |
|---|---|---|
| 左右台阶 | 约 8.42 × 10⁻¹⁹ | 约 9.26 × 10⁻¹⁸ |
| 中间环带 | 1 | 约 0.00485 |
| 等均值噪声示例 | 1 | 1 |
实跑经验|环带基因在哪一步通过了阈值
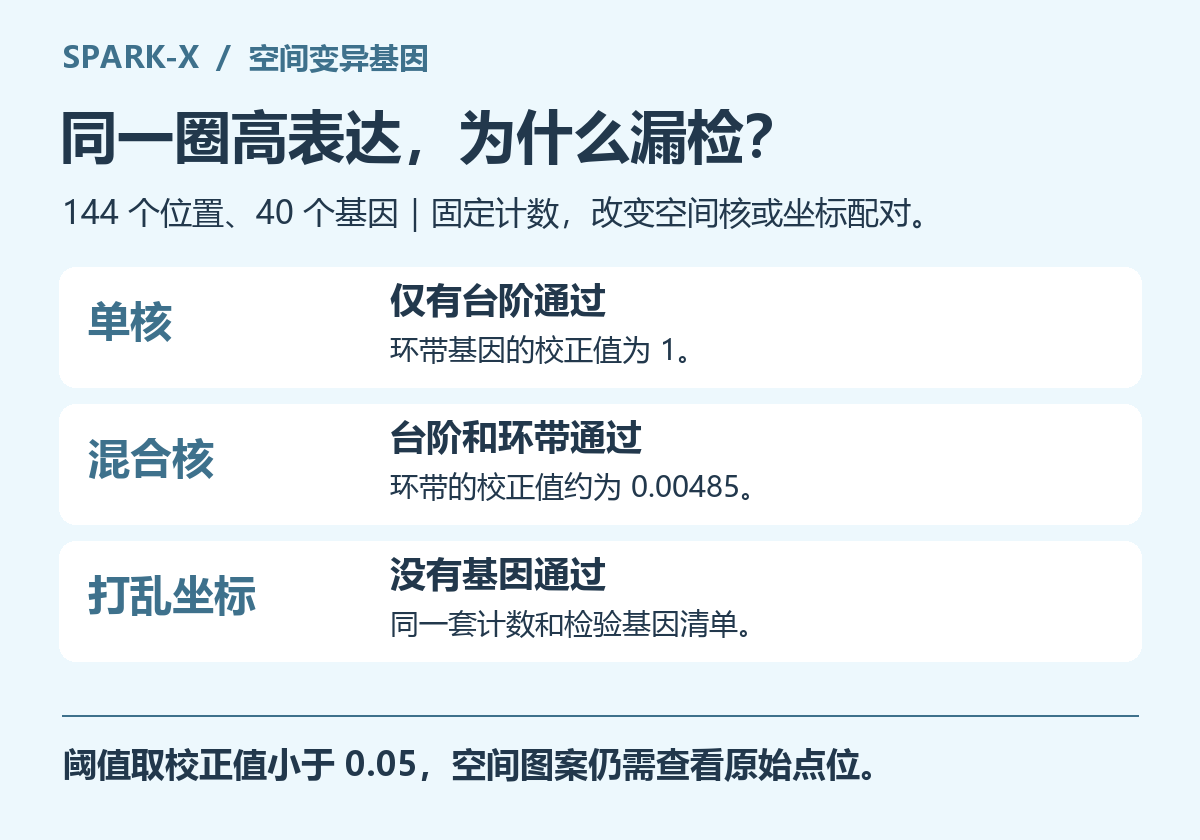
我们在 Linux 的 R 4.3.3 环境安装作者维护的 SPARK 1.1.1,运行其中的 sparkx。模拟切片用十二乘十二的规则网格,共一百四十四个点。四十个基因里,第一个基因的期望计数在左、右两侧分别为一和十五。第二个基因只在距离网格中心大于三、小于四点六的环带上将期望计数提高到十八,其他位置设为一。剩下三十八个基因全片期望计数同为二。随后使用同一个随机种子按泊松分布抽样,因此即便是噪声基因,单个点的观测值也不会处处相等。
固定计数和正确坐标,分别运行单投影核和混合核。我们在每个结果自己的多重校正列中取小于零点零五的基因。单核只有左右台阶通过,环带基因原始组合值约零点八九四,校正后为一。混合核的逐核检验表有十一列,最终有两个基因通过,正好是预设的台阶与环带。环带的组合值约为 0.0000566,校正后约为 0.00485。台阶基因在混合核下的校正值比单核稍大,仍远低于阈值。这个看似细微的反例很重要,混合核的价值是扩充所能发现的形状,并不承诺每个基因的数值都更小。
# counts 为基因 × 点位,xy 的每一行对应一个点位
stopifnot(identical(colnames(counts), rownames(xy)))
s <- SPARK::sparkx(counts, xy, numCores=1, option="mixture", verbose=FALSE)
s$res_mtest[c("step", "ring", "white"), c("combinedPval", "adjustedPval")]
colnames(s$res_stest)
最后保持四十个基因的每个数值原封不动,随机打乱点位与坐标之间的配对,重新运行混合核。这次四十个基因没有一个通过同一校正阈值。一次置换足以演示本例依赖空间配对,却无法估计真实数据上的长期误报率。实际研究若要做置换评估,应该事先选定次数、随机种子和置换范围。多张独立切片若随意互换坐标,破坏的可能既有片内布局,也有片间差异。应依照设计在适当的样本内部构造对照,并把置换结果和原始图同时存档。
怎样把候选基因变成可验证的组织问题
显著性列告诉读者哪些基因的表达与位置有关,无法仅凭数值判断它位于肿瘤边缘、血管周围还是组织褶皱。对一个候选环带,可以先在独立于表达数据的图像上圈出轮廓,再按距轮廓的距离分层检查原始计数和检出比例。若多名供体或相邻切片都在相似位置出现一致模式,证据会更具体。若只有一块深染的小片贡献多数分子,就应把位置、点数及可能的组织伪影写清楚,再决定是否安排原位成像验证。
多切片项目可先固定基因过滤、核选项和负对照,再按样本批量运行和汇总。需要集中处理这些检验并保留各片中间结果时,可了解云生信的生物信息分析服务器。


![两条满分侧翼,缺了哪一段。固定一条 3500 bp 模拟读段,比较两张只相差一条分支的图。完整图,一条比对穿过 1→3→4,查询覆盖 [0,3499),编辑距离为零。缺少分支,两条侧翼记录的 MAPQ 都是 60,中间 [1450,2050) 没有任何对应。计算覆盖,按查询名称合并区间,两段合计覆盖 2899 bp,离完整图差 600 bp。](https://i0.wp.com/www.biocloudservice.com/wordpress/wp-content/uploads/2026/11/graphaligner-high-mapq-split-gaf-graph-missing-allele-guide.png?fit=768%2C538&ssl=1)